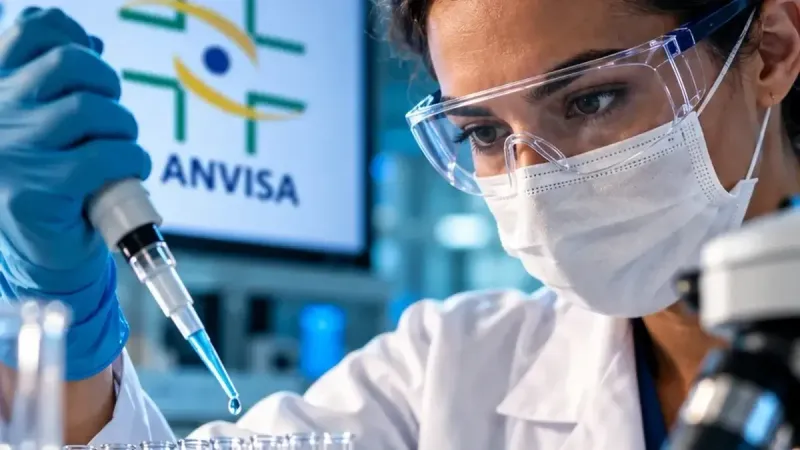
A Agência Nacional de Vigilância Sanitária (Anvisa) anunciou, na segunda-feira passada (26/10), o registro do novo medicamento Cejemly. O princípio ativo desse produto é o sugemalimabe, que age diretamente no sistema imunológico para combater as células tumorais de forma específica.
De acordo com a Anvisa, esse medicamento foi indicado em associação com quimioterapia à base de platina para o tratamento de primeira linha de adultos com câncer de pulmão de células não pequenas metastáticas sem mutações sensibilizantes do EGFR ou mutações genômicas tumorais ALK, ROS1 ou RET.
Com essa aprovação, a Anvisa oferece uma nova opção terapêutica para pacientes diagnosticados com câncer de pulmão. O sugemalimabe funciona como um anticorpo monoclonal projetado para reverter a supressão da resposta imune mediada.
Essa inovação representa um avanço importante no manejo da doença e pode ajudar a reconhecer e eliminar células tumorais. Além disso, o medicamento ajuda a restaurar a atividade dos linfócitos T, ampliando a capacidade do sistema imunológico.
É importante notar que o câncer de pulmão de células não pequenas representa aproximadamente 80% a 85% dos casos diagnosticados da doença no país. Com essa nova alternativa terapêutica, os pacientes podem contar com uma opção mais eficaz para combater a doença.
A patologia em questão é frequentemente identificada em estágios avançados, momento em que as opções de tratamento se tornam mais limitadas para os pacientes acometidos. Esse cenário reforça a relevância clínica da disponibilização de novas alternativas terapêuticas capazes de atender essa parcela da população que necessita de intervenções especializadas.
No Brasil, a neoplasia permanece entre as principais causas de mortalidade por tumores. A importância do desenvolvimento de tratamentos eficazes para essa patologia é crucial para melhorar os índices de sobrevivência e qualidade de vida dos pacientes afetados.
O procedimento regulatório otimizado da Anvisa foi fundamental no processo de avaliação do medicamento. O pedido de registro passou por uma análise rigorosa, utilizando ferramentas de reliance regulatório em conformidade com as diretrizes estabelecidas pela Instrução Normativa 289/2024.
Como Autoridade Regulatória Estrangeira Equivalente (AREE), o processo utilizou referências da Agência Europeia de Medicamentos (EMA). A análise técnica do produto ocorreu no âmbito do projeto de análise otimizada da GPBIO, vinculada à Força Tarefa 2026 para análise de registro.
Todas as diretrizes e formalizações da liberação estão documentadas na Resolução 4.190/2026, publicada oficialmente no Diário Oficial da União (DOU). O contexto da aprovação e publicação oficial é fundamental para garantir a transparência e segurança do processo de registro.
A avaliação diferenciada por parte da agência reguladora federal foi crucial para agilizar a verificação de segurança e eficácia dos produtos voltados a condições graves de saúde. O desenvolvimento de tratamentos inovadores é essencial para melhorar os resultados clínicos e reduzir o impacto dessas patologias na população.
A Resolução 4.190/2026 é um texto normativo que foi publicado no Diário Oficial da União, tornando-o conhecido pela sociedade e pelo setor em geral.
Essa resolução contém as diretrizes completas para a liberação de produtos farmacêuticos. Ela estabelece critérios técnicos específicos que devem ser seguidos durante o processo de avaliação da segurança e eficácia dos medicamentos, especialmente aqueles destinados ao tratamento de condições graves de saúde.
A Anvisa (Agência Nacional de Vigilância Sanitária) é a responsável por realizar essa avaliação diferenciada. Ela submete os pedidos de registro do novo medicamento a uma análise rigorosa, garantindo que todos os requisitos sejam atendidos antes da liberação.
É importante notar que o processo de tramitação e normas regulatórias são detalhados na própria resolução. Isso permite que as partes envolvidas tenham acesso a informações precisas sobre como proceder durante todo o ciclo do registro e aprovação dos medicamentos.
Com base nessas diretrizes, é possível concluir que a liberação de um novo medicamento para tratamento de atrofia muscular espinhal (AME) envolve uma série de etapas rigorosas. Cada passo é cuidadosamente avaliado pela Anvisa antes da aprovação final.
A comunidade em Juiz de Fora e Região pode ficar por dentro dessas notícias importantes, incluindo a liberação do medicamento para AME, através das atualizações regulares no portal RCWTV. Além disso, é possível receber informações urgentes sobre trânsito, alertas policiais, vagas de emprego e utilidade pública pelo Canal Oficial da RCWTV no WhatsApp.
Para acessar essas ferramentas úteis e se manter informado, basta clicar aqui para entrar no Canal Oficial da RCWTV. Isso permitirá que as pessoas fiquem atualizadas sobre os assuntos mais relevantes em sua região.
A Agência Nacional de Vigilância Sanitária (Anvisa) aprovou o registro do medicamento Cejemly, que será utilizado como tratamento de primeira linha em adultos com câncer de pulmão metastático. O anúncio foi feito pela própria Anvisa.
De acordo com informações da agência reguladora, o novo medicamento é capaz de reduzir a progressão do tumor e melhorar a qualidade de vida dos pacientes. A aprovação ocorreu após análise rigorosa das propriedades farmacêuticas e segurança do produto.
Comentários da Comunidade (0)
Deixe sua opinião
Você precisa de uma conta gratuita para participar da comunidade e deixar sua opinião.